
先导化合物(Lead Compound)是指具有一定药理学或生物学活性、可作为新药研发起点,并具有进一步优化和开发潜力的化合物。其化学结构和综合成药性质通常尚未达到最终开发要求,需要通过进一步的结构修饰与优化,提高活性(potency)、改善选择性,并优化药代动力学(PK)及安全性等性质。
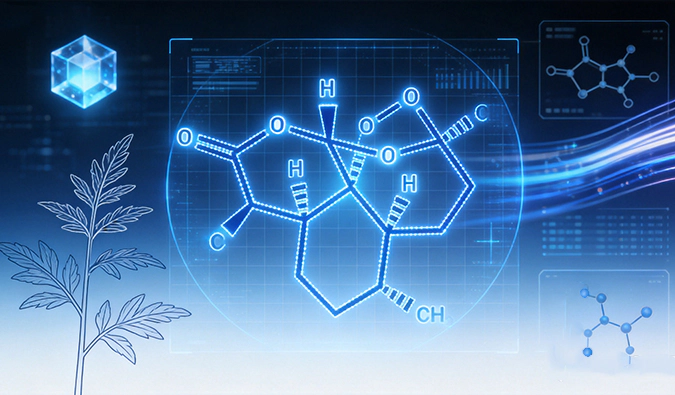
在获取先导化合物的主流方式中,高通量筛选(High-Throughput Screening, HTS)是常用手段之一;此外,天然产物及其衍生物也是先导化合物的重要来源。青蒿素等经典药物即是从天然产物中发现并进一步开发的代表性案例。
新发现的先导化合物通常存在不同程度的局限性,例如活性不足、选择性不佳、化学稳定性较差、药代动力学性质不理想或存在潜在安全性风险等。如果未经充分优化便直接推进后续动物研究或临床开发,可能增加研发失败的风险和成本。
因此,需要围绕先导化合物的化学结构开展系统性的结构修饰与构效关系研究,在保持或提高目标活性的同时,改善选择性、溶解性、稳定性、药代动力学及安全性等关键性质,使其逐步具备进一步开发为临床前候选药物(Preclinical Candidate)的综合条件。
先导化合物优化的定义: 通过对先导化合物进行结构改造或化学修饰,针对其活性不足、结构稳定性较差、毒性风险较高、选择性不佳或药代动力学性质不理想等问题进行系统优化,从而改善其综合成药性质。
先导化合物优化的目的: 通过多轮结构设计与实验评价,系统改善以下四个方面:


先导化合物优化通常需要在活性、选择性、药代动力学、物化性质和安全性之间进行权衡。建议在项目早期即引入成药性评价,以及化合物溶解度、稳定性等关键性质的评估,并以实验数据驱动每一轮“设计—合成—测试—分析”循环,逐步提高化合物的综合成药性。
新药研发过程中,先导化合物的发现途径主要包括以下七类,每一类均有相应的经典案例或研究实践作为代表。
| 序号 | 发现途径 | 代表药物/案例 | 方法特点 |
| 1 | 从天然产物及天然生物活性物质中发现 | 抗疟药青蒿素 | 天然产物结构多样、具有丰富的生物活性,但通常需要解决来源、结构优化及可规模化制备等问题 |
| 2 | 以生物化学或药理学为基础发现 | 解热镇痛药吲哚美辛 | 可结合药理作用、靶点或作用通路进行机制导向的发现与优化 |
| 3 | 从药物代谢产物中发现 | 镇静催眠药奥沙西泮 | 部分代谢物具有明确的药理活性,可进一步评价其药效、安全性及成药潜力 |
| 4 | 从临床非预期药理作用中发现 | 利尿药氢氯噻嗪 | 通过临床观察发现新的药理作用或治疗价值,为药物再开发提供线索 |
| 5 | 以药物合成中间体为先导化合物来源 | 抗结核药异烟肼 | 来源相对明确、合成路线较成熟,便于进一步开展结构修饰与 SAR 研究 |
| 6 | 随机筛选与偶然发现 | 抗肿瘤药顺铂 | 通过非预设的生物学效应或表型观察发现活性化合物,有机会发现新颖结构或新的作用机制 |
| 7 | 组合化学与化合物库筛选 | 组合化学化合物库及其活性衍生物 | 通过高通量、并行化的化合物合成与筛选快速扩展化合物结构空间,为 SAR 研究提供丰富的化合物基础 |
药物化学家通常采用以下策略开展先导化合物优化,并根据化合物的结构特点、药理活性及成药性质综合选择和组合应用:
1. 结构修饰
结构剖裂: 对先导化合物的结构进行片段分析,去除对活性贡献较小或非必要的结构片段,在保持或提高活性的同时,适当降低分子量、脂溶性等。
拼合与孪药设计: 将两个具有药理活性的结构单元通过适当的连接基进行拼合,以期产生协同作用、改善药代动力学性质或实现多靶点调控。
局部结构修饰: 针对先导化合物的特定结构区域进行优化,包括开环与关环、同系物变换、引入或改变不饱和键、引入较大取代基以及调节取代基的电子效应等,从而探索结构变化与生物活性之间的关系。
2. 生物电子等排原理
采用具有相似电子性质、空间构型或理化性质的原子或基团替换先导化合物中的特定结构片段,在尽可能保持或提高活性的同时,改善代谢稳定性、药代动力学性质或安全性。生物电子等排体替换是先导化合物优化中常用且具有较高应用价值的策略之一。
3. 前药原理
通过对活性母药进行可逆的化学修饰形成前药,以改善其溶解度、吸收、分布或组织靶向性等性质;前药进入体内后,可经酶促反应或化学转化释放活性母药,从而改善原药存在的溶解度低、口服吸收不足或首过效应明显等问题。
4. 软药与硬药设计
软药: 通过预先设计可控的代谢途径,使药物在发挥药理作用后能够较为迅速、可预测地代谢失活,并形成毒性较低的代谢产物,从而改善安全性和治疗窗。
硬药: 通过提高分子的代谢稳定性,降低非预期代谢导致的药效损失,并在适当情况下延长药物作用时间。
5. 定量构效关系(QSAR)研究
利用数学和统计模型建立化合物结构参数与生物活性之间的定量关系,将疏水性、电子效应、立体参数等描述符纳入模型,用于预测新化合物的潜在活性,为结构设计和化合物筛选提供数据支持,减少盲目合成。
6. 三维定量构效关系与计算机辅助药物设计(CADD)
结合三维定量构效关系(3D-QSAR)、分子对接、药效团模型等计算方法,从三维空间层面分析配体与受体之间的相互作用,为化合物结构设计和优化提供依据。进一步结合人工智能药物发现和虚拟筛选技术,可在实验合成前对候选分子进行优先级排序,减少低潜力化合物的实验投入,提高先导化合物优化效率,并有望缩短研发周期。
构效关系(Structure–Activity Relationship,SAR)研究贯穿先导化合物优化的多个阶段。其核心任务是通过系统的结构变换与生物活性评价,分析化合物结构变化与活性之间的关系,识别维持活性所需的关键结构特征及其空间关系,明确不同结构修饰对活性、选择性及成药相关性质的影响,从而建立可用于指导后续分子设计的结构优化规律。
标准的 SAR 研究流程通常包括以下四个步骤:
1. 建立 SAR 数据集:
围绕同一核心骨架设计并合成具有不同结构修饰的系列化合物,并尽可能统一活性评价体系、实验条件和数据处理方法,以确保不同化合物之间的数据具有良好的可比性。
2. 同步评价活性与关键成药性质:
在开展体外或体内活性评价的同时,结合溶解度、膜通透性、化学稳定性、代谢稳定性等关键成药相关指标进行综合评价,分析结构变化对活性和成药性质的影响。
3. 构建 QSAR/3D-QSAR 模型:
根据研究目的,利用化合物的结构描述符、空间构型及其他相关参数,建立 QSAR 或 3D-QSAR 模型,识别与生物活性及关键成药性质相关的结构特征,为新化合物设计和优先级排序提供参考。
4. 模型验证与迭代优化:
利用模型对新设计的化合物进行预测,并通过实验验证预测结果;根据实验数据持续更新和优化模型,形成“设计—合成—测试—分析”的迭代循环,逐步提高先导化合物的综合性质。

从先导化合物发现到药物开发,新药研发过程可概括为两个相互衔接、目标各有侧重的阶段:
阶段一:药物发现(Drug Discovery)
主要任务包括先导化合物发现与结构优化,通过系统评价化合物的药理活性、选择性、药代动力学性质及安全性等,逐步改善其综合成药性,并以确定临床前候选药物(Preclinical Candidate,PCC)为阶段性目标。
阶段二:药物开发(Drug Development)
主要任务包括开展临床前研究、推进新药临床试验申请(IND)及后续临床研究,并结合研究结果推进新药上市注册申报。临床前研究通常涉及药效学、药代动力学及非临床安全性评价等,为临床试验的开展和后续开发决策提供依据。
药物发现与药物开发并非完全割裂的串行过程。在先导化合物优化阶段尽早开展药代动力学、成药性及初步安全性评价,有助于及早识别潜在研发风险,为候选药物的筛选与后续开发决策提供依据。
正在推进先导化合物优化项目?
欢迎联系美迪西药物化学团队,咨询先导化合物优化方案
先导化合物优化是指通过结构改造与化学修饰,针对先导化合物在活性、选择性、化学稳定性、药代动力学性质及安全性等方面存在的不足进行系统优化,从而改善其综合成药性。
综合改善化合物的药理活性与选择性、药代动力学性质、理化性质及安全性,使其逐步具备进一步开发为临床前候选药物的潜力,为后续非临床研究和临床开发奠定基础。
主要包括天然产物筛选、基于生物化学或药理学研究的发现、从药物代谢产物中发现、从临床观察中发现新的药理作用、基于已有化合物或合成中间体开展结构优化、随机筛选与偶然发现,以及组合化学与化合物库筛选等。具体案例应根据药物的实际发现历史进行核实。
构效关系(SAR)研究是先导化合物优化的重要基础。通过系统分析化合物结构变化与生物活性之间的关系,可指导后续结构设计与修饰。进一步结合定量构效关系(QSAR)、三维定量构效关系(3D-QSAR)及计算机辅助药物设计(CADD)等方法,可为化合物活性预测、结构优化和候选分子筛选提供支持,减少不必要的合成与实验投入。
先导化合物优化的周期受靶点特征、起始化合物的质量、筛选模型的可靠性、优化目标及项目资源等多种因素影响,可能持续数月至数年不等。引入人工智能辅助分子设计、并行合成和早期 ADME/T(吸收、分布、代谢、排泄与毒性)评价,有助于提高化合物设计与筛选效率。具体周期仍需结合项目的实际进展和研发计划进行评估。
 相关新闻
川沙总部
地址: 上海市浦东新区川大路585号
邮编: 201299
电话: +86 (21) 5859-1500(总机)
传真: +86 (21) 5859-6369
海外:
Email: marketing@medicilon.com
Tel: +1 (617) 888-9294(U.S.)
Tel: 0044 7790 816 954 (Europe)
Tel: +82 70-8269-5849 (Korea)
Tel: +81 80-4421-6898 (Japan)